
山东康瑞鑫净化科技有限公司专注净化工程领域十余年,实操丰富经验
全国咨询热线:0532-89670500
现行《药品生产质量管理规范》及无菌药品附录,是医药洁净车间建设的核心监管依据。2025年国家药监局发布了药用辅料、药包材两项新附录,同时无菌药品附录修订征求意见稿也已公开,监管要求整体呈现趋严态势。
近半年来,我们接到济南、淄博、菏泽等地多家药企的改造咨询,问题主要集中在压差不稳定、微生物超标、监测记录不全等方面。GMP洁净车间合规不是“装修完就一劳永逸”,而是从设计、施工到运维的全流程管理。
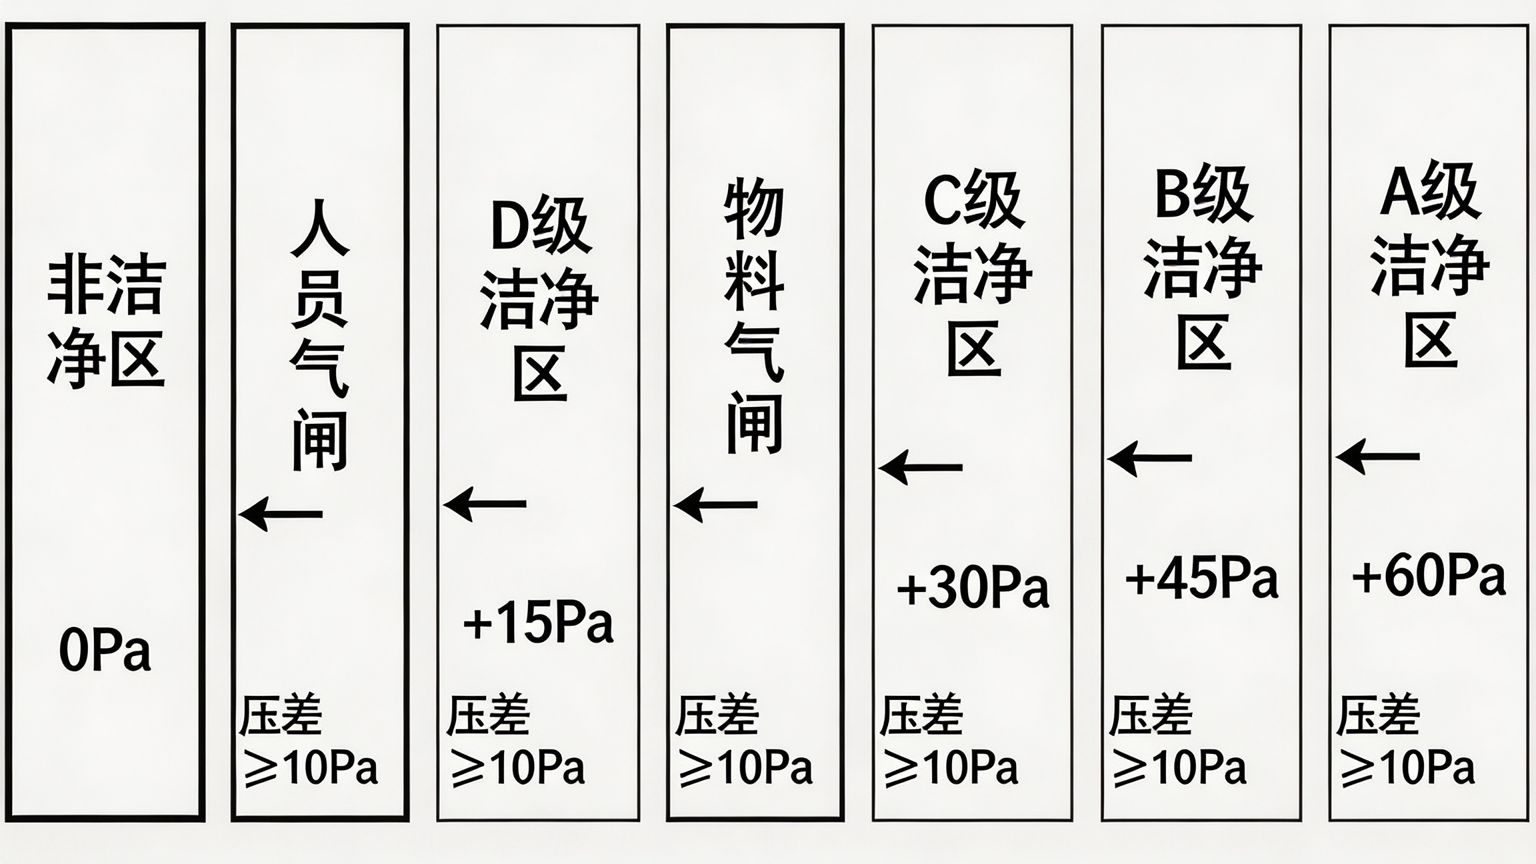
《药品生产质量管理规范》第四十八条明确规定:洁净区与非洁净区之间、不同级别洁净区之间的压差应当不低于10Pa。必要时,相同洁净度级别的不同功能区域之间也应当保持适当的压差梯度。
压差是防止交叉污染的重要屏障。如果空调系统控制精度不足,人员进出、设备启停都可能引起波动。企业不能只在检查前临时调压差,而应建立连续监测和日常维护机制。
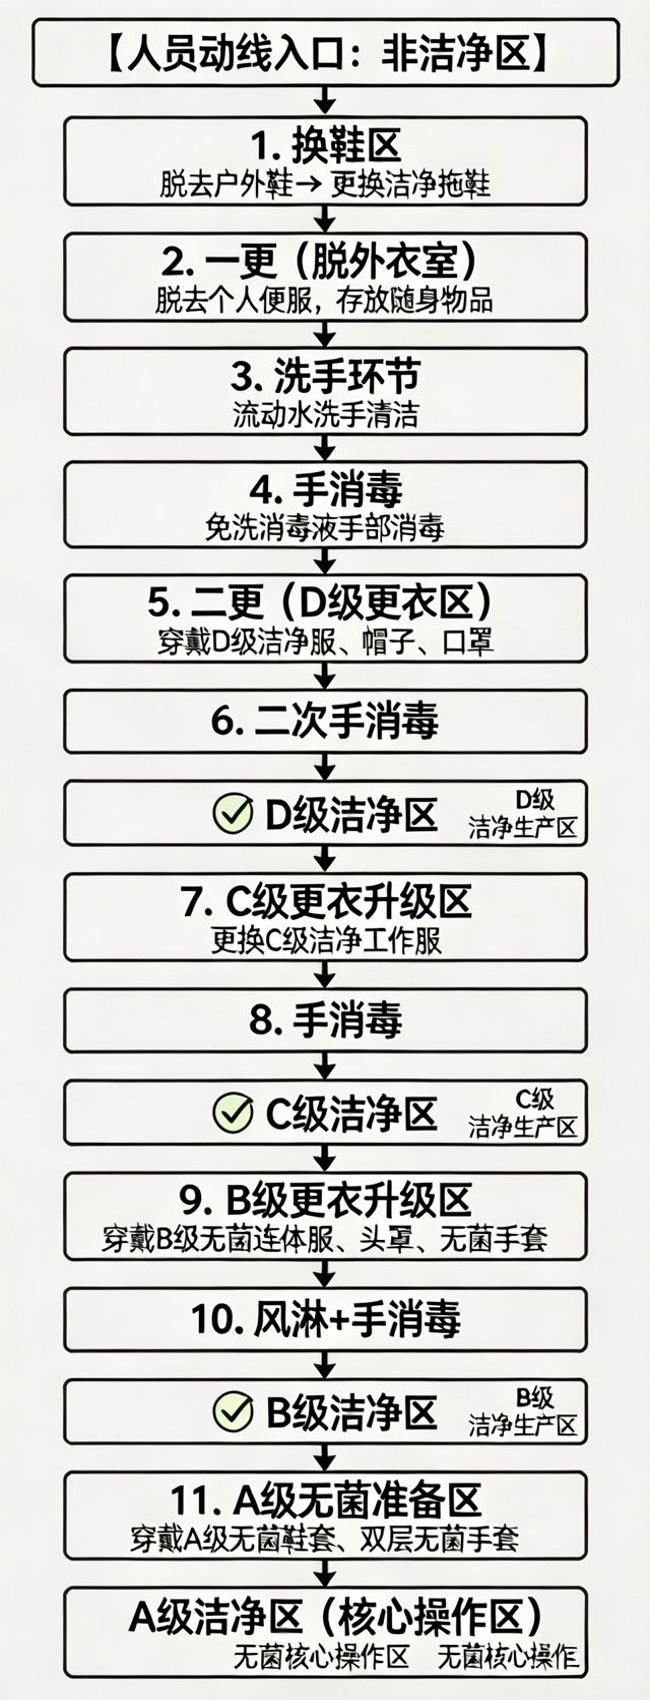
根据GMP无菌药品附录,洁净区分A、B、C、D四级,各级别都有对应的悬浮粒子与微生物限度标准。其中A级高风险操作区要求最严,对单向流风速均匀性、人员操作规范、环境管理都有很高要求。
山东不少中小药企的老车间,核心操作区面积偏小、人员动线拥挤,容易增加污染风险。改造时应重点优化平面布局、人员出入口、物料传递路线。
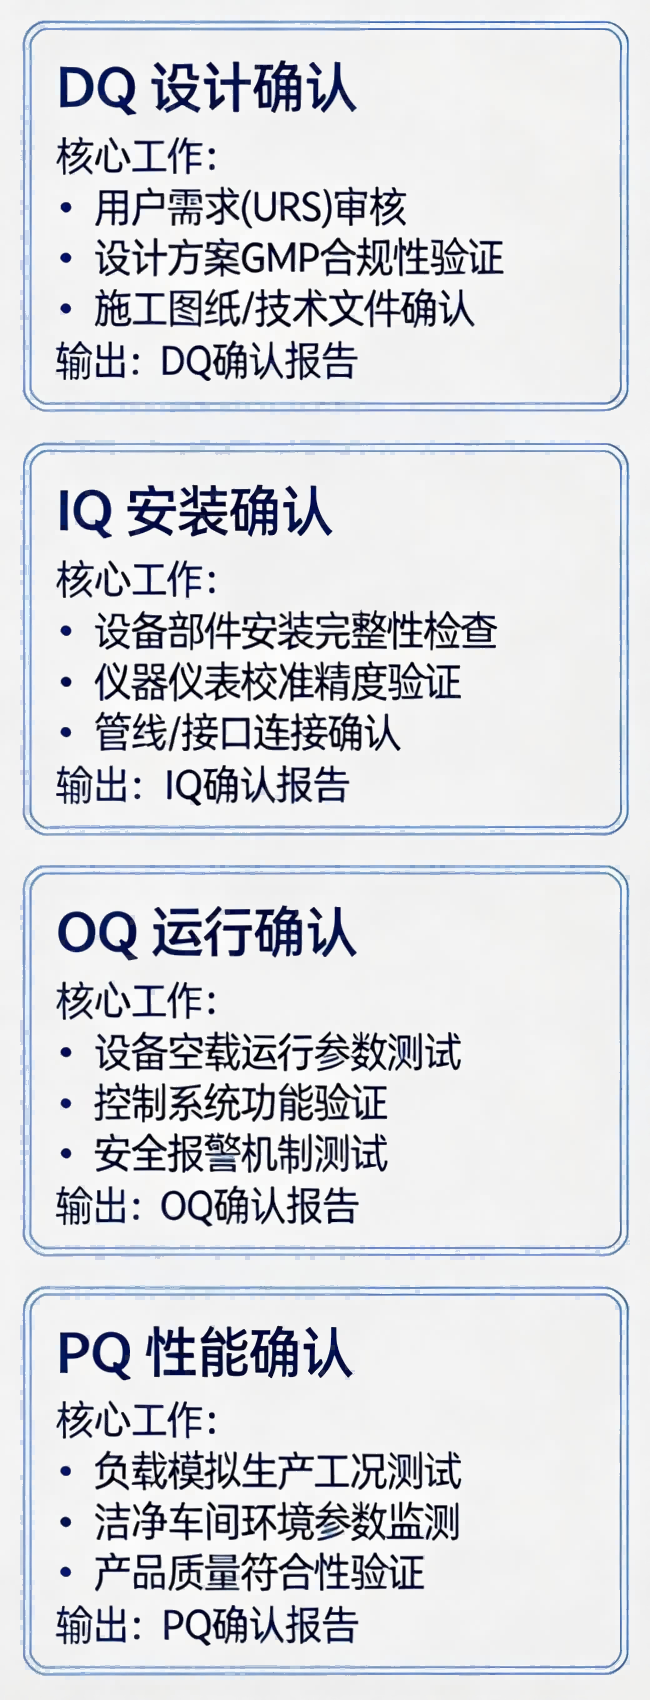

GMP强调对厂房设施、设备、工艺、清洁、灭菌等过程进行验证和确认。洁净车间竣工后,通常应完成设计确认、安装确认、运行确认、性能确认等环节,并保留完整文件记录。
需要注意的是,第三方检测合格并不完全等同于GMP合规。检查更关注质量管理体系是否闭环,包括日常监测、偏差处理、变更控制、记录管理等。
电子记录应满足权限管理、更改留痕、备份可查等要求。洁净区的温湿度、压差、粒子计数等监测数据,应保证真实、准确、可追溯。
目前人工手抄记录的方式风险较高,有条件的企业建议配置环境在线监测系统,减少人为记录误差,也便于日常管理。
1.先诊断,后改造:全面梳理现有缺陷,按风险等级制定整改计划;
2.设计与质量同步:让企业质量负责人提前参与方案评审;
3.选择医药项目经验丰富的服务商:普通装修公司难以完全理解GMP对布局、气流、压差、文件体系的要求。

 扫一扫
联系电话
微信扫一扫
返回顶部
Copyright 2005-2016 山东康瑞鑫净化科技有限公司 ALL Rights Reserved
